
Fenilcetonuria clásica en un Paciente Neonatal
Autores:
José Alberto Hernández Martínez
Paola Morales Gómez
Susana Martínez Nava
RESUMEN
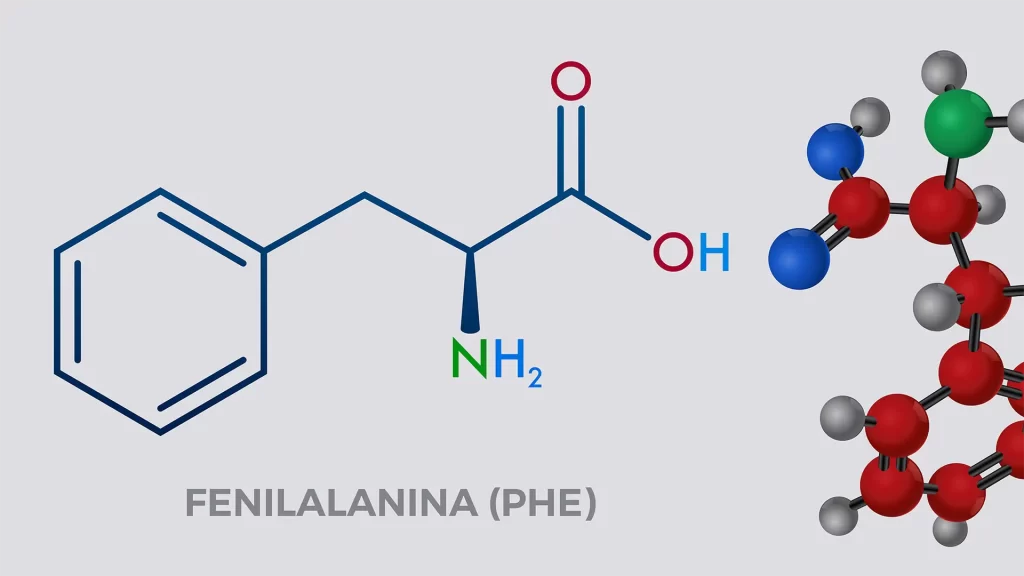
La fenilcetonuria (FCU) es un error innato del metabolismo debido a deficiencia hereditaria de la enzima fenilalanina hidroxilasa causando acúmulo de fenilalanina (Phe) en los tejidos, ocasionando retraso global del desarrollo. Su incidencia en México es de 1:10,000 recién nacidos.
OBJETIVO
Señalar a través de un caso clínico la importancia de realizar, al nacimiento, el tamiz neonatal de forma universal.
CASO CLÍNICO
Masculino que inicia a las 48 h de vida con vómito postprandial, constipación intestinal, regurgitación, cólico, con resultado de tamiz neonatal de Phe de 1624.37 μM, a la exploración física muy irritable, pupilas normales, piel blanca, dermatitis del pañal; resto, normal. Se toma nuevo tamiz haciéndose diagnóstico de FCU clásica, tratándose con formula libre de Phe y rica en tirosina, se toma control de niveles de Phe séricos en forma seriada con disminución rápida del aminoácido.
CONCLUSIÓN
La FCU puede ser diagnosticada tempranamente por tamiz neonatal, realizado de rutina en México; sin embargo, aún existen niños a los que no se les realiza, por lo que es muy importante conocer la enfermedad para diagnosticarla previo a que exista daño neurológico.
INTRODUCCIÓN
La fenilcetonuria (FCU) es un error innato del metabolismo resultado de la deficiencia hereditaria de la enzima fenilalanina hidroxilasa causando acúmulo de fenilalanina (Phe) en los tejidos y llevando a los pacientes a un grave retraso global del desarrollo y de la discapacidad intelectual. Su diagnóstico es principalmente realizado por tamiz neonatal.1,2 Su incidencia en México es de 1 en 10,000 recién nacidos vivos;3,4 durante los 16 años que lleva trabajando la unidad de neonatología del Hospital Médica Sur, es el primer caso reportado, diagnosticado y tratado en la unidad.
CASO CLÍNICO
Masculino de 22 días de vida, con antecedentes de embarazo normo-evolutivo, Apgar 8/9, egresado como binomio sano. Inicia su sintomatología al ser egresado, con vómito postprandial tardío, constipación intestinal, regurgitación, cólico y dermatitis del pañal, motivo que ocasionó cambio de fórmula láctea y manejo médico con múltiples medicamentos sin mejoría. Se le realizó al nacimiento un tamiz neonatal con resultado de Phe de 1624.37 μM, motivo por el que la madre acude a la unidad. A la exploración física se encontró muy irritable, cráneo normo- céfalo, perímetro cefálico conservado, pupilas normorreflécticas, de color café, sin alteraciones, piel blanca, dermatitis del pañal importante, resto de la exploración normal.
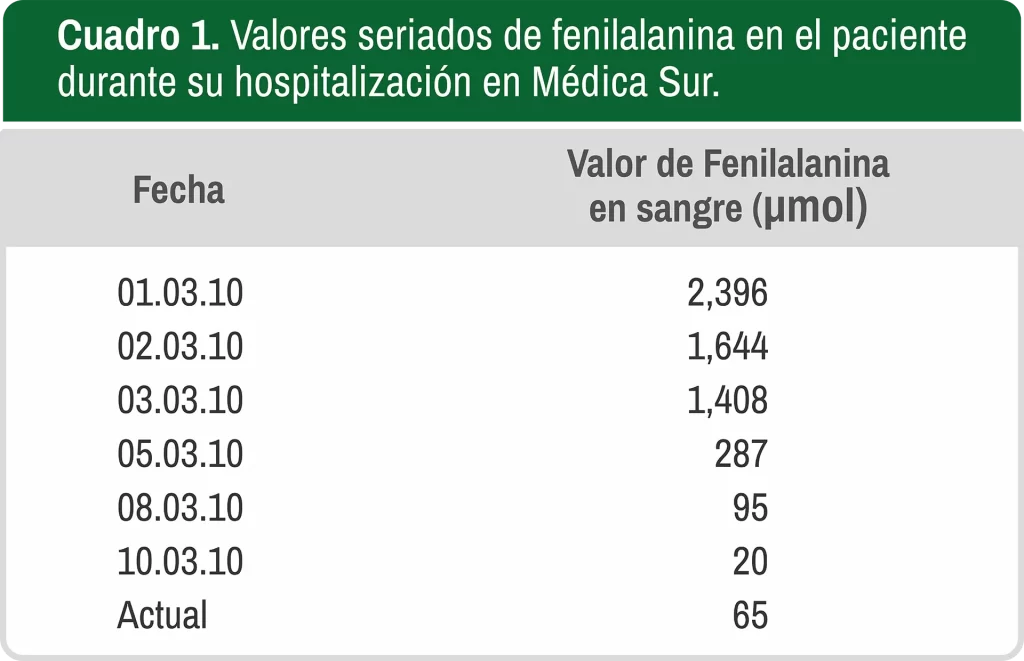
Se toma a su ingreso nuevo tamiz neonatal con resultado con Phe de 1449 μM, por lo que se decide inter consultar al experto en errores innatos del metabolismo, realizándose nuevamente confirmación por tamiz neonatal y medición de Phe y tirosina en sangre y orina, haciéndose diagnóstico de FCU clásica por valor de Phe de 2396 μM.
Se inicia tratamiento con fórmula libre de Phe y rica en tirosina, se toman niveles de Phe séricos seriados (Cuadro 1), con lo que se observa disminución importante y rápida del aminoácido, llegando hasta 97 μM, cuando se decide reiniciar proteínas en la dieta, de forma controlada.
Por la importancia neurológica de la enfermedad se decide realizar interconsulta a neurología, tomar electroencefalograma, resonancia magnética y potenciales auditivos y visuales de tallo cerebral, sin evidenciarse daño secundario a FCU. Se decide egreso del paciente con manejo establecido y vigilancia posterior; actualmente el paciente se encuentra con niveles de 65 μM y con buen desarrollo psicomotor y global del neurodesarrollo.
DISCUSIÓN
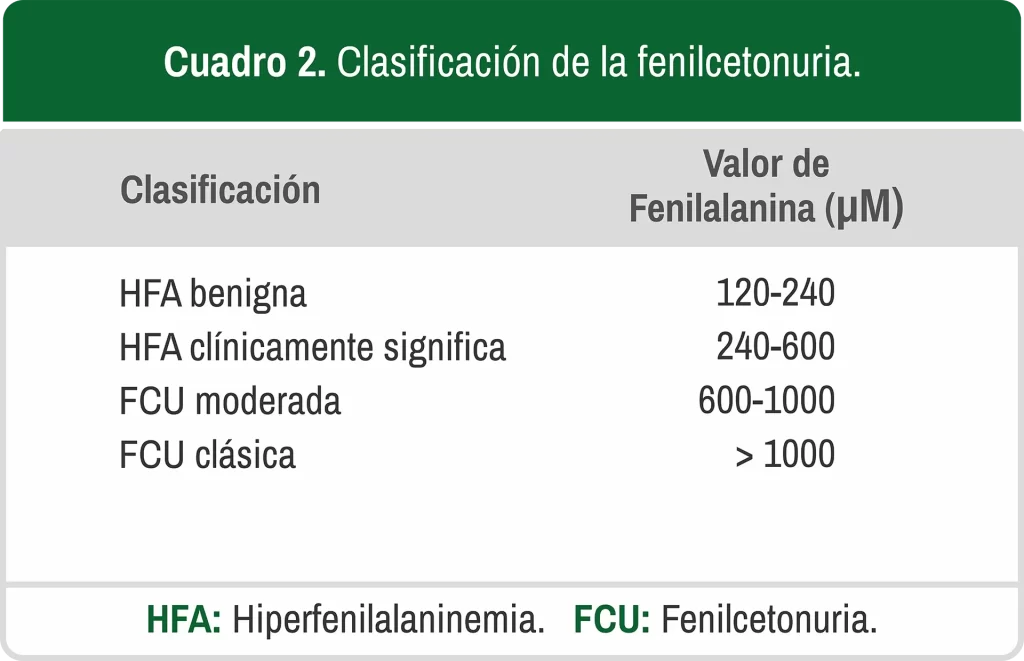
La FCU se clasifica dependiendo de los niveles de Phe sérica al diagnóstico. La clasificación consiste en: hiperfenilalaninemia benigna, hiperfenilalaninemia clínicamente significativa, FCU moderada y FCU clásica (Cuadro 2), el paciente fue diagnosticado con FCU clásica.
La cual se caracteriza por inicio temprano de vómito, piel, cabello y ojos de color más claro al resto de la familia, dermatitis del pañal, seborreica o eccema, irritabilidad, microcefalia, falla en el crecimiento, crisis convulsivas, alteraciones neurológicas, así como un olor característico a ratón.1,3,5
El tratamiento consistió en restricción dietética estricta de Phe y proteínas, así como aporte extra de tirosina debido a que estos pacientes no pueden convertir la Phe a tirosina y son deficientes en este aminoácido, volviéndose un aminoácido esencial1,3 (Figura 1).
Figura 1. Metabolismo de la fenilalanina
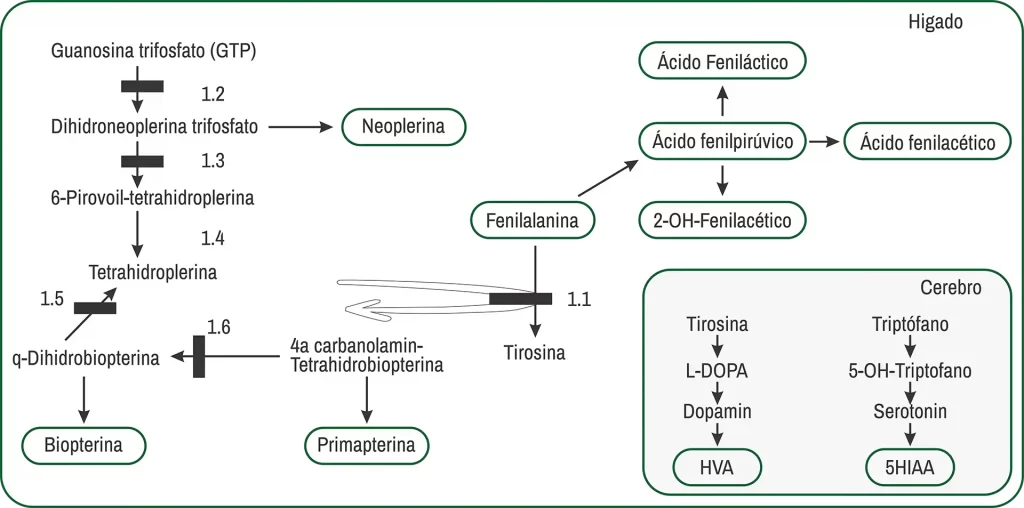
La tirosina es necesaria para la formación de receptores dopaminérgicos y serotoninérgicos en el cerebro, principal teoría del daño neurológico.1 Estos pacientes requieren un control estricto de valores de Phe sérica hasta estabilizar al paciente y posteriormente cada 15 días durante el primer año de vida, cada mes de dos a seis años y cada tres meses durante el resto de su vida, manteniendo siempre niveles inferiores a < 240 μM.5
Existen nuevos tratamientos alternativos que se han empleado, como es el Kuvan (copia sintética del tetrahidrobiopterina o cofactor BH4); sin embargo, los pacientes han mostrado diferentes resultados con su uso, por lo que no se ha establecido totalmente su aplicación y utilizarlo requiere una valoración para cada paciente, otros tratamientos en vías de investigación son la Phe amonio liasa y la terapia génica, no se ha determinado su seguridad y eficacia en niños.1,6
CONCLUSIONES
Es obligación de todos los médicos hacer énfasis en los padres para la realización del tamiz neonatal, debido a que en algunos casos se realiza a las 48 h de egresado el paciente y sólo un porcentaje de los que son citados regresan a realizarse la prueba dejando sin estudio a un importante número de niños mexicanos.
REFERENCIAS:
1. Anemias microcíticas. Anemia Ferropénica. L.C. Blesa Baviera. Pediatr Integral 2012; XVI(5): 366-377. 2. Association Between Meat and Meat-Alternative Consumption and Iron Stores in Early Childhood. Cox KA1, Parkin PC2, Anderson LN1, Chen Y3, Birken CS2, Maguire JL4, Macarthur C2, Borkhoff CM5; TARGet Kids! Collaboration. Acad Pediatr. 2016 Nov – Dec;16(8):783-791. doi: 10.1016/j.acap.2016.01.003. Epub 2016 Jan 20. 3. Role of Breastfeeding and Complementary Food on Hemoglobin and Ferritin Levels in a Cambodian Cross-Sectional Sample of Children Aged 3 to 24 Months. Reinbott A1, Jordan I1, Herrmann J1, Kuchenbecker J1, Kevanna O2, Krawinkel MB1. PLoS One. 2016 Mar 14;11(3):e0150750. doi: 10.1371/journal.pone.0150750. eCollection 2016. 4. Effect of Home-Based Complementary Food Fortification on Prevalence of Anemia Among Infants and Young Children Aged 6 to 23 Months in Poor Rural Regions of China. Huo J1, Sun J2, Fang Z3, Chang S4, Zhao L1, Fu P1, Wang J1, Huang J1, Wang L1, Begin F5, Hipgrave DB5, Ma G1. Food Nutr Bull. 2015 Dec;36(4):405-14. doi: 10.1177/0379572115616001. Epub 2015 Nov 26. 5. Breastfeeding, Mixed, or Formula Feeding at 9 Months of Age and the Prevalence of Iron Deficiency and Iron Deficiency Anemia in Two Cohorts of Infants in China. Clark KM1, Li M2, Zhu B3, Liang F2, Shao J3, Zhang Y2, Ji C3, Zhao Z3, Kaciroti N1, Lozoff B4. J Pediatr. 2017 Feb;181:56-61. doi: 10.1016/j.jpeds.2016.10.041. Epub 2016 Nov 8. 6. Factors Associated with Anemia among Children Aged 6-23 Months Attending Growth Monitoring at Tsitsika Health Center, Wag-Himra Zone, Northeast Ethiopia. Woldie H1, Kebede Y2, Tariku A1. J Nutr Metab. 2015;2015:928632. doi: 10.1155/2015/928632. Epub 2015 May 27. 7. Several ‘problem nutrients’ are identified in complementary feeding of Guatemalan infants with continued breastfeeding using the concept of ‘critical nutrient density’. Vossenaar M1, Hernández L, Campos R, Solomons NW. Eur J Clin Nutr. 2013 Jan;67(1):108-14. doi: 10.1038/ejcn.2012.170. Epub 2012 Nov 7. 8. Iron supplementation of breastfed infants. Ziegler EE1, Nelson SE, Jeter JM. Nutr Rev. 2011 Nov;69 Suppl 1:S71-7. doi: 10.1111/j.1753-4887.2011.00438.x. 9. Anemias en la infancia. Anemia ferropénica N. fernández garcía, b. aguirrezabalaga gonzález Atención Primaria Área V. Gijón. Asturias. En BOL PEDIATR 2006; 46: 311-317. 10. Anemia ferropénica. Guía de diagnóstico y tratamiento. Dr. Hugo Donato, Dra. Alejandra Cedola, Dra. María C. Rapetti, Dra. María C. Buys, Dra. Marcela Gutiérrez, Dr. Rodrigo Parias Nucci, Dr. Néstor Rossi y Dr. Gabriel Schvartzman. Sociedad Argentina de Pediatría Subcomisiones, Comités y Grupos de Trabajo. Arch Argent Pediatr 2009; 107(4):353-361 / 353.